Pohlavní vývoj lze rozdělit podle několika kritérií: chromozomální pohlaví, gonadální a fenotypové pohlaví. V každé z těchto fází může dojít ke vzniku poruchy pohlavního vývoje (DSD).
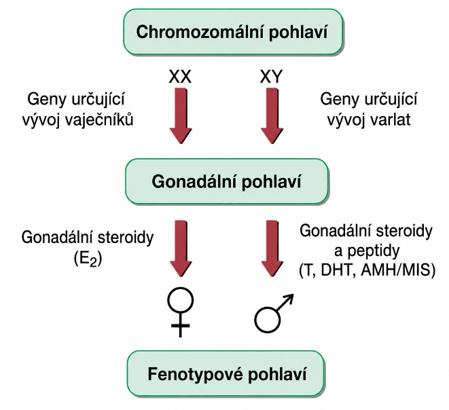
U cca 1 z 5000 novorozenců je nutné došetření pro atypický nebo nejednoznačný vzhled genitálu (vždy je potřeba neodkladné vyšetření, protože např. kongenitální adrenální hyperplazie (CAH), může být spojena s život ohrožující adrenální krizí), DSD se mohou projevit i později (např. pro chybějící pubertu, primární amenoreu nebo androgenizaci v dospívání, Klinefelterův syndrom nebo Turnerův syndrom). Je také důležité věnovat pozornost genderové identitě a umět o ní citlivě hovořit.
Pohlavní vývoj
Chromozomální pohlaví
Chromozomální pohlaví je definované karyotypem a popisuje sestavu chromozomů X a/nebo Y – například 46,XY nebo 46,XX, které vznikají při oplození. Přítomnost normálního chromozomu Y určuje vývoj varlete, a to i při současné přítomnosti více chromozomů X (např. karyotyp 47,XXY). Ztráta jednoho chromozomu X narušuje vývoj gonád (např. 45,X nebo mozaika 45,X/46,XY), plody bez chromozomu X (45,Y) nejsou životaschopné…Y varlata, ztráta jednoho X narušuje vývoj gonád, bez X není plod životaschopný.
Gonadální pohlaví
Gonadální pohlaví označuje histologické a funkční vlastnosti gonadální tkáně jako varlete nebo ovaria (embryonální gonáda je zpočátku „bipotentní“ a může se vyvinout buď ve varle, nebo v ovarium).
Vývoj varlete – zahájeno expresí genu SRY (sex-determining region on the Y chromosome) cca 42 dní po početí (porucha genu SRY znemožňuje vývoj varlete u jedinců s karyotypem 46,XY, naopak translokace SRY u jedinců 46,XX vyvolává vývoj varlete a mužského fenotypu), který aktivuje gen SOX9 (SRY-related HMG-box gene 9), čímž spustí kaskádu genů podílejících se na vývoji varlete, včetně dozrávání Sertoliho buněk a diferenciace a steroidogeneze Leydigových buněk.…SRY – SOG9 – vývoj varlete (Sertoliho buňky – spermie, AMH, , Leydigovy buňky – testosteron).
Porucha některého z těchto genů může ovlivnit jak vývoj varlete, tak vývoj dalších orgánů, například ledviny (WT1), nadledviny nebo sleziny (SF1/NR5A1), mozku (PPP1R12A) či srdce (GATA4). Ve vyvíjejícím se varleti se mitotické dělení zárodečných buněk zastavuje.
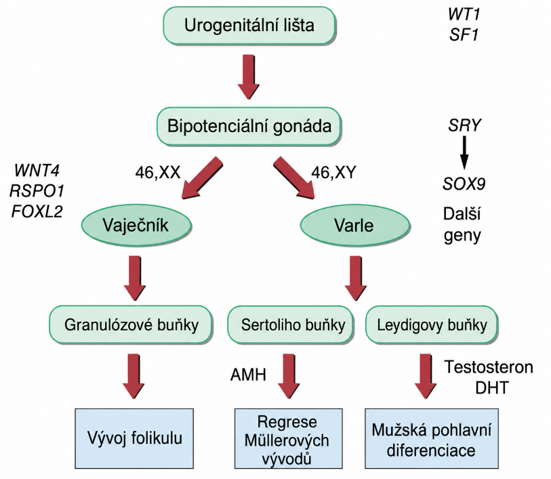
Vývoj ovaria – v časném vývoji ovaria se exprimuje mnoho specifických genů (některé mohou potlačovat vývoj varlete, např. WNT4 a R-spondin‑1). Primordiální zárodečné buňky se výrazně množí a vstupují do meiózy (na konci druhého trimestru je ve fetálním ovariu cca 7 milionů zárodečných buněk, při narození 1 milión a během reprodukčního období ženy ovuluje pouze asi 400 z nich). Steroidogeneze v ovariu je do puberty poměrně omezená (vyžaduje vývoj folikulů obsahujících granulózové a thékové buňky obklopující oocyty).
Fenotypové pohlaví
Fenotypové pohlaví označuje uspořádání zevního a vnitřního genitálu a sekundární pohlavní znaky. V časné fázi gestace jsou vnitřní i zevní pohlavní orgány u obou pohlaví zpočátku podobné a následný pohlavně specifický vývoj je výsledkem působení hormonů.
Vývoj u muže – při vývoji se:
- ze Sertoliho buněk uvolňuje antimülleriánský hormon (AMH) → vyvolává regresi Müllerových struktur (vejcovodů, dělohy a horní část pochvy) v období 60.–80. dne po početí.
- z Leydigových buněk uvolňuje testosteron (podporuje zachování Wolffových vývodů, nadvarlat, chámovodů a semenných váčků) mezi 60. a 140. dnem po početí a ten je prekurzorem
- dihydrotestosteronu (DHT), účinného androgenu podporujícího od 60. dne vývoj zevního genitálu včetně penisu a skrota.
Vývoj u ženy – u ženy Wolffovy vývody regredují, zatímco Müllerovy vývody vytvářejí vejcovody, dělohu a horní část vaginy.
Urogenitální valy – vytvářejí skrotum nebo velké stydké pysky. Uretrální řasy – srůstají a tvoří tělo penisu a mužskou uretru, u ženy se mění v malé stydké pysky. Urogenitální sinus – u muže se vyvíjí v prostatu a prostatickou část uretry, u ženy v uretru a dolní část vaginy. Genitální hrbolek – u muže se mění v glans penis a u ženy v klitoris.
Ženský fenotyp se vyvine i při nepřítomnosti gonády, estrogen je však v pubertě nezbytný pro dozrávání dělohy a prsů.
I. Odlišnosti chromozomálního pohlaví
1. Klinefelterův syndrom (47,XXY)
Epidemiologie – prevalence je cca 1:1000 (v cca 75 % případů zůstávají nediagnostikované).
Patofyziologie – klasická forma Klinefelterova syndromu, KS (47,XXY) vzniká následkem meiotické nondisjunkce pohlavních chromozomů během gametogeneze (cca ve 40 % při spermatogenezi a v 60 % při oogenezi). I jiné formy aneuploidie mohou mít podobné charakteristiky jako KS (mozaicismus 46,XY/47,XXY, karyotypy 48,XXYY nebo 48,XXXY, jsou však méně časté).
Klinický obraz – při narození nebývají žádné klinické projevy (jen častější kryptorchismus a hypospadie). Většina pacientů přichází v pubertě pro zástavu pubertálního vývoje díky testikulární insuficienci. Nejčastěji jsou nepřiměřeně malá a tuhá varlata (medián délky činí 2,5 cm, tedy cca 4 ml; téměř vždy jsou menší než 3,5 cm, resp. 12 ml) s hyalinizací semenotvorných kanálků a azoospermií. Dále je neplodnost, gynekomastie, vysoká postava či prodloužení dolních končetin a hypogonadismus.
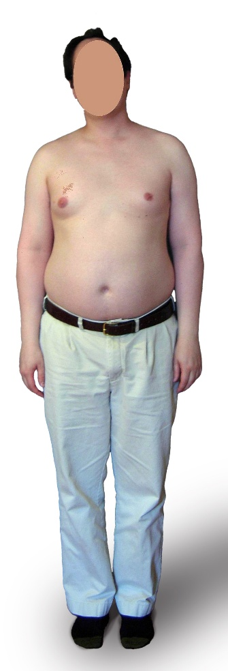
U většiny dospělých s karyotypem 47, XXY jsou zvýšeny plazmatické koncentrace FSH a LH, zatímco plazmatický testosteron je snížen o 50–75 % → primární gonadální insuficience. Estradiol bývá často zvýšený, což vede ke gynekomastii. Pacienti s mozaikovými formami KS mívají méně závažné klinické projevy, větší varlata a někdy dosáhnou spontánní fertility.
Léčba – je nutné sledovat růst, endokrinní funkce a mineralizaci kostí (zejména od adolescence). Substituce testosteronu při jeho nízké koncentraci zlepšuje virilizaci, libido, energii, hypofibrinolýzu a mineralizaci kostí, může však někdy zhoršovat gynekomastii (pokud ta představuje významný problém, lze ji řešit chirurgickou redukcí). Plodnosti může být dosaženo pomocí in vitro fertilizací u mužů s oligospermií nebo pomocí intracytoplazmatické injekce spermie (ICSI) po získání spermií metodami testikulární extrakce. Je vyšší riziko karcinomu prsu.
2. Turnerův syndrom (45,X)
Epidemiologie – prevalence je cca 1:2500.
Patofyziologie – Turnerův syndrom (TS) je způsoben ztrátou jednoho chromozomu X. Asi polovina žen s TS má karyotyp 45,X, přibližně 20 % mozaicismus 45,X/46,XX a zbývající pacientky mají strukturální abnormality chromozomu X nebo přítomnost materiálu chromozomu Y.
Klinické projevy – u žen je zevní genitál typicky ženského vzhledu, malý vzrůst (obvykle do 150 cm) a hypergonadotropní hypogonadismus. U kojenců se může objevit lymfedém, kožní řasy na šíji, nízká vlasová hranice, levostranné srdeční vady (bikuspidální aortální chlopeň u 30–50 %, koarktace aorty u 30 % a dilatace kořene aorty u 5 %), vrozené malformace ledvin a vývodných cest (u 30 % pacientek) se zvýšením rizikem infekce, hypertenze a nefrokalcinózy. Později v dětství pak nevysvětlená porucha růstu nebo opožděná puberta (až u 30 % dívek s TS – přibližně u 10 % s karyotypem 45,X a u 60 % s mozaicismem 45,X/46,XX, až u 20 % se objeví menarche). U naprosté většiny žen s TS se však rozvine úplná ovariální insuficience.
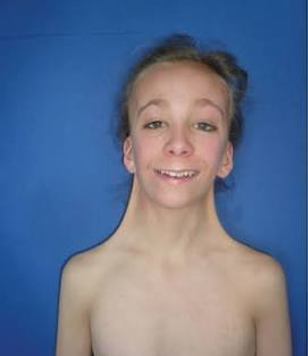
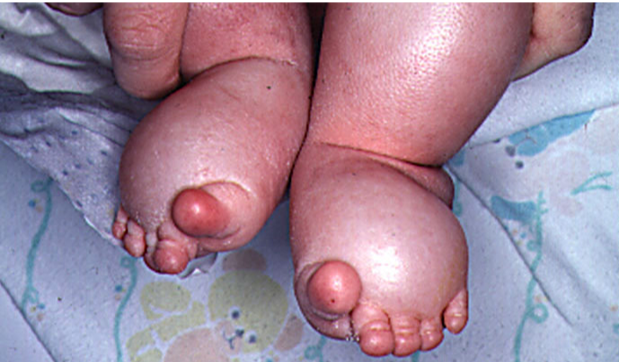
CAVE Na TS je nutné pomyslet u žen s primární nebo sekundární amenoreou a zvýšenými koncentracemi gonadotropinů.
Terapie – je nutné sledování kardiologem (rozměr aorty a stavu event. bikuspidní aortální chlopně), nefrologem a endokrinologem (stav štítné žlázy a event. indikace terapie růstovým hormonem). Dívky se známkami ovariální insuficience potřebují estrogenovou substituci (navodí vývoj prsů a dělohy, podpoří růst a pomůže zachovat mineralizaci kostí), která se zahajuje nízkými dávkami estrogenu ve věku přibližně okolo 11 let se zvyšováním dávek během 2–4 let. Později se přidávají progestiny k navození pravidelného krvácení z vysazení. Velmi malé procento žen s TS spontánně otěhotní, jiné po darování oocytů a in vitro fertilizaci.
Přítomnost materiálu chromozomu Y u pacientek s TS zvyšuje riziko nádorů ze zárodečných buněk. Tradičně proto byla doporučována gonadektomie, v současnosti se stále více doporučuje, aby rozhodování zohledňovalo také možnou funkci gonád a význam autonomního rozhodování pacientky.
Dlouhodobé sledování žen s TS zahrnuje pečlivou kontrolu substituce pohlavních hormonů a reprodukčních funkcí, mineralizace kostí, srdečních funkcí a kořene aorty, krevního tlaku, hmotnosti a glukózové tolerance, jaterních funkcí a lipidového profilu, funkce štítné žlázy, screeningu celiakie, kožního nálezu a sluchu. V některých centrech tuto péči poskytuje specializovaná ambulance pro Turnerův syndrom.
3. Mozaicismus 45,X/46,XY
Fenotyp osob s mozaicismem 45,X/46,XY (tzv. smíšená gonadální dysgeneze), může být velmi variabilní. Většina má mužský fenotyp a varlata, někdy převážně ženský fenotyp (podobně jako Turnerův syndrom) a diagnóza je často náhodně stanovena po amniocentéze nebo při vyšetřování infertility, někdy o přiřazení pohlaví musí rozhodnout rodiče spolu s multidisciplinárním týmem. Většina novorozenců má atypický genitál (často je přítomna výrazná asymetrie – na jedné straně se nachází proužkovitá gonáda a hemiděloha, na druhé částečně sestouplé dysgenetické varle a hemiskrotum) a různé somatické projevy. Typická je neplodnost (byla ale popsána přítomnost spermií v ejakulátu).
Mnoho dětí je vychováváno jako chlapci, kteří často podstupují operaci hypospadie a odstranění dysgenetických nebo proužkovitých gonád (pokud je nelze stáhnout do skrota), při jejich uložení ve skrotu jsou třeba pravidelné kontroly zaměřené na vznik nádorů (ultrazvuk nebo biopsie v období puberty), někdy dle fenotypu i jako ženy. Při nedostatečné hladině testosteronu může být v pubertě nebo dospělosti nutná substituce. Možné přidružené projevy (např. srdeční nebo renální vady, mají být sledovány podle doporučení pro Turnerův syndrom). Infertilita je typická, nebo fokální spermatogeneze.
CAVE Riziko nádorů ze zárodečných buněk dosahuje u nitrobřišních gonád až 35 %, proto se obvykle zvažuje jejich profylaktické odstranění.
4. Ovotestikulární DSD
Při ovotestikulární DSD (OTDSD) má jedinec současně tkáň vaječníku i varlete (buď samostatně ovarium a varle, nebo ovotestis). Většina osob s touto diagnózou má karyotyp 46,XX, zejména osoby afrického původu (možný je také chimérismus 46,XX/46,XY a velmi vzácně karyotyp 46,XY).
Obvykle se projeví atypickým genitálem při narození (někdy vývoj prsů, cyklická hematurie a/nebo vývojem falického útvaru v pubertě) a typicky neplodností, vzácně lze při odběru zárodečných buněk dosáhnout narození dětí. V průběhu času může docházet k postupné regresi ovariální a/nebo testikulární složky, genderová identita je variabilní. Je zvýšené riziko nádoru ze zárodečných buněk (na cca 3 %).
II. Odlišnosti gonadálního a fenotypového pohlaví
Odlišnosti gonadálního a fenotypového pohlaví mohou být důsledkem snížené tvorby nebo účinku androgenů u osob s karyotypem 46,XY (46,XY DSD) nebo nadměrné produkce androgenů u osob s karyotypem 46,XX (46,XX DSD) a zahrnuje široké spektrum fenotypů (osoby se ženským fenotypem a chromozomem Y, fenotypové muže s karyotypem 46,XX i osoby s atypickým genitálem).
1. 46,XY DSD – chromozomálně MUŽI
Nedostatečná androgenizace plodu 46,XY odráží poruchu tvorby nebo účinku androgenů.
a) Porucha vývoje varlete
Úplná gonadální dysgeneze (CGD, Swyerův syndrom) – přítomen ženský fenotyp s úplnou absencí androgenizace (gonády jsou proužkovité, zachovány Müllerovy struktury díky nedostatečné sekreci AMH). Nemocní se identifikují jako ženy a k došetření se obvykle dostaví pro chybějící pubertální vývoj s následným zjištěním karyotypu 46,XY. Sérové koncentrace pohlavních steroidů, AMH a inhibinu B jsou nízké, zatímco koncentrace LH a FSH jsou zvýšené. Riziko nádoru ze zárodečných buněk je vysoké a nitrobřišní gonády mají být odstraněny.
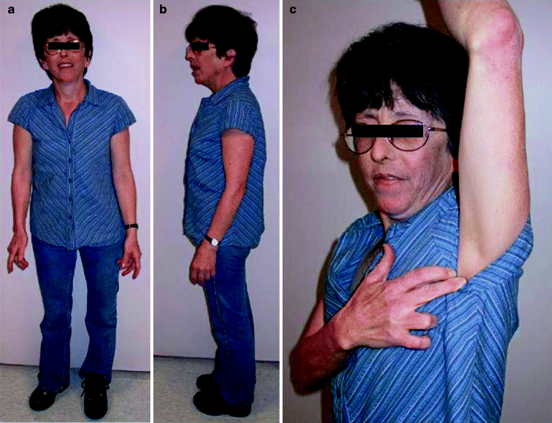
Částečná gonadální dysgenezí (PGD, dysgenetická varlata) se obvykle projeví již v novorozeneckém období atypickým genitálem. Dysgenetická varlata mohou produkovat AMH (dostatečně k regresi dělohy) i testosteron (dostatečně k částečné androgenizaci), ale mají současně zvýšené riziko nádoru ze zárodečných buněk. U sestouplých varlat je vhodné sledování fyzikálním vyšetřením, u nesestouplých je vhodné je odstranit (riziko nádoru dosahuje až 35 %). Genderová identita může být variabilní (u osob identifikujících se jako muži může být nutná substituce testosteronem, u při identifikace jako ženy je k navození ženského pubertálního vývoje nutný estrogen).
Testikulární dysgeneze může vzniknout v důsledku poruch genů podporujících vývoj varlete. Nejčastější jsou delece nebo mutace SRY a heterozygotní mutace SF1/NR5A1 nebo DHX37, přesto společně vysvětlují méně než 30 % případů, mezi ostatní patří např. WT1, SOX9, MAP3K1, DHH, případně vzácně v důsledku duplikace chromozomálních oblastí obsahujících „antitestikulární“ geny, například DAX1. Důležitá je rodinná anamnéza DSD, hypospadie, infertility nebo předčasné menopauzy, protože varianty některých genů, např. SF1/NR5A1 nebo SOX8, mohou být spojeny s širokým spektrem reprodukčních fenotypů. Varianty SF1 mohou být někdy zděděny od matky dominantním způsobem s expresí omezenou pohlavím. U matky se může později rozvinout primární ovariální insuficience v důsledku působení SF1 v ovariu.
Syndrom mizejícího varlete (bilaterální anorchie) – regrese varlat často neznámé etiologie (někdy je stav spojen s patogenními variantami DHX37) během vývoje s normální androgenizací zevního genitálu a dostatečnou sekreci AMH v časném intrauterinním období s nepřítomnost Müllerových struktur. Pacientům lze nabídnout protézy varlat a substituci androgenů v období adolescence. Typicky se identifikují jako muži.
b) Porucha syntézy androgenů
Defekty metabolických drah regulujících syntézu androgenů způsobují nedostatečnou androgenizaci plodu 46,XY s širokým spektrem vzhledu genitálu (od typicky ženského zevního genitálu, klitoromegalie, po penoskrotální hypospadii či malý falus u jiných). Dochází k normální regresi Müllerových struktur, protože funkce Sertoliho buněk zůstává zachována, a děloha proto není přítomna.
a) Receptor LH – hypofunkční varianty receptoru LH (LHCGR) způsobují hypoplazii Leydigových buněk a nedostatečnou tvorbu testosteronu v důsledku rezistence vůči LH.
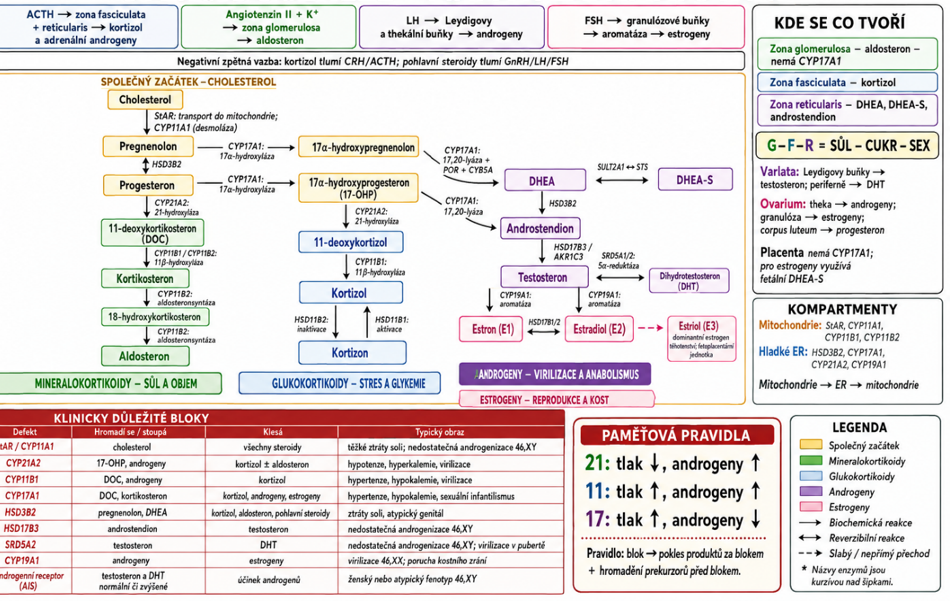
b) Steroidogenní enzymatické dráhy
- Mutace StAR (proteinu akutní regulace steroidogeneze) a genu CYP11A1 ovlivňují steroidogenezi v nadledvinách i gonádách. Přítomna těžká časně vznikající adrenální insuficienci se ztrátami soli a ženský fenotyp i přes karyotyp 46, XY. Stále častěji jsou však popisovány mírnější varianty s pozdějším začátkem.
- Defekt 3β-hydroxysteroiddehydrogenázy typu 2 (HSD3B2) vede k adrenální insuficienci (ke ztrátám soli dochází u mnoha, ale ne u všech dětí). Hromadící se dehydroepiandrosteron (DHEA) má mírný androgenizační účinek, což vede k atypickému genitálu nebo hypospadii.
- Deficit 17α-hydroxylázy (CYP17A1) – vede ke kongenitální adrenální hyperplazií + hypertenze a hypokalémie (výrazné mineralokortikoidní účinky kortikosteronu a 11-deoxykortikosteronu) + nedostatečná androgenizace (při úplné absenci 17α-hydroxylázy se často manifestují ženským fenotypem, neprocházejí pubertou a v adolescenci jsou u nich zjištěna varlata v tříslech). Některé mutace genu CYP17A1 selektivně narušují aktivitu 17,20-lyázy, aniž by ovlivňovaly aktivitu 17α-hydroxylázy, což vede k nedostatečné androgenizaci bez nadbytku mineralokortikoidů a hypertenze. Podobně se může projevit porucha kofaktoru cytochromu b5 (CYB5A), přičemž je obvykle přítomna methemoglobinemie.
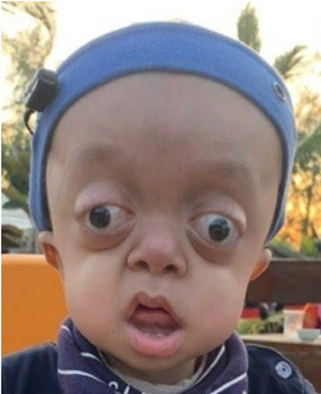
- Mutace P450 oxidoreduktázy (POR) – ovlivňuje více steroidogenních enzymů a vede ke snížené tvorbě androgenů a k biochemickému obrazu zdánlivého kombinovaného deficitu 21-hydroxylázy a 17α-hydroxylázy, někdy doprovázeného skeletálními abnormalitami (Antley–Bixlerův syndrom s kraniosynostózou).
- Defekt 17β-hydroxysteroiddehydrogenázy typu 3 (HSD17B3) narušuje syntézu testosteronu a defekt 5α-reduktázy typu 2 (SRD5A2) narušuje syntézu dihydrotestosteronu. Tyto poruchy se vyznačují chybějící androgenizací in utero, určitý vývoj falu však může nastat během adolescence v důsledku působení jiných izoforem enzymů. U deficitu 5α-reduktázy typu 2 jsou normální Wolffovy vývody a obvykle se u nich nevyvíjí významnější prsní tkáň. V pubertě může zvýšení hladiny testosteronu navzdory deficitu DHT vést k rozvoji virilizačních znaků. Při výchově jako chlapci může gel s DHT u pacientů vychovávaných jako chlapci zlepšit prepubertální růst falu. Při výchově jako ženy lze zvážit zabránění expozici testosteronu v adolescenci gonadektomií nebo potlačením puberty a následnou substituci estrogenů v období puberty.
c) Poruchy účinku androgenů – syndrom necitlivosti k androgenům
Epidemiologie – prevalence je nejméně 1:100 tisíc jedinců s karyotypem 46,XY.
Patogeneze – afunkční mutace genu pro androgenní receptor vede k rezistenci vůči působení androgenů (testosteronu a DHT), neboli syndrom necitlivosti k androgenům (AIS). Gen pro androgenní receptor je uložen na chromozómu X, dědí se většinou od matky, která je nositelkou patogenní varianty a projeví se pouze u potomků XY, popř. vzniká de novo.
Klinický obraz
CAIS (úplný AIS) – jedinci fenotypově i genderově ženy. Testosteron i AMH jsou zvýšené, díky aromatizaci testosteronu bývá normální vývoj prsů v důsledku aromatizace testosteronu, díky AMH není přítomna děloha, pouze krátká vagina. V dětství se může projevit jako tříselná kýla s překvapivým objevem varlete při hernioplastice, častěji však primární amenoreou v pozdní adolescenci. Gonadektomie byla v minulosti jednoznačně doporučena, v současnosti se riziko vzniku nádoru stále častěji poměřuje s přínosem zachování produkce estrogenů aromatizaci testosteronu, a proto se často odkládá až do dokončení vývoje prsů. Je jednoznačně indikována při podezření na malignitu s následnou estrogenovou substitucí. Použití dilatátorů s postupně se zvětšujícím průměrem v adolescenci nebo mladé dospělosti často postačuje k rozšíření vaginy pro pohlavní styk. Rezistence vůči androgenům bez mutace genu androgenového receptoru se označuje jako AIS typu 2 (např. při poruše DAAM2).
Reifensteinův syndrom (částečný AIS) – mutace androgenního receptoru, který si alespoň částečně zachovává svoji funkci. Již v dětství je častá penoskrotální hypospadie a nesestouplá varlata, v pubertě pak gynekomastie. V pubertě varlata produkují testosteron, jehož fenotypový účinek je variabilní. Genderová identita může být různá. U jedinců, kteří se identifikují jako muži, lze při nedostatečném průběhu puberty podávat vysoké dávky testosteronu na podporu vývoje. Při mírných mutacích androgenního receptoru vzniká azoospermie a snížená plodnost. U jedinců vychovávaných jako dívky lze účinkům testosteronu v pubertě zabránit potlačením puberty a typicky ženskou pubertu navodit estrogeny. Je rovněž zvýšené riziko nádorů ze zárodečných buněk se zvážením gonadektomie dle rizika..
d) Další poruchy postihující jedince 46,XY
a) Syndrom perzistujících Müllerových vývodů – přítomnost dělohy u jinak fenotypického muže. Tato porucha může být důsledkem mutace genu pro AMH nebo jeho receptor AMHR2.
b) Izolovaná hypospadie – prevalence 1:250 chlapců. Mnohé lehčí případy jsou idiopatické, u závažnějších forem (penoskrotální hypospadie, nedostatečný vývoj falu, oboustranný kryptorchismus…) vyžaduje vyšetření k vyloučení DSD (např. částečné gonadální dysgeneze, částečné poruchy účinku testosteronu nebo dokonce závažné formy kongenitální adrenální hyperplazie u jedince 46,XX, případně některého z mnoha syndromů spojených s DSD a hypospadií).
c) Kryptorchismus – jednostranně nesestouplé varle postihuje při narození více než 3 % chlapců. Pokud varle nesestoupí do věku 6–9 měsíců, měla by být zvážena orchidopexe. Oboustranný kryptorchismus je méně častý a měl by vyvolat podezření na deficit gonadotropinů nebo DSD.
Poměrně často se v souvislosti s poruchou funkce varlat nebo sníženou odpovědí cílových tkání vyskytují také syndromové asociace a intrauterinní růstová retardace. Základní etiologie mnoha těchto stavů však není známa, s výjimkou některých specifických syndromů, například:
- MIRAGE: Myelodysplazie, Infekce, Růstová retardace, Adrenální hypoplazie, Genitální fenotypové odchylky a Enteropatie.
- IMAGe: Intrauterinní růstová retardace, Metafyzární dysplazie, vrozená Adrenální hypoplazie, Genitourinární abnormality.
2. 46,XX DSD – chromozomálně ženy
K virilizaci plodu 46,XX dochází tehdy, když ovarium obsahuje testikulární tkáň produkující androgeny nebo při zvýšené expozici androgenům (obvykle z nadledvin).
a) Testikulární DSD 46,XX
Nejčastější příčina je translokace genu SRY. U takto postižených jedinců vznikají varlata, s normální produkcí testosteronu (vede k vytvoření zevního mužského fenotypu již in utero) a AMH (působí regrese Müllerových vývodů) ale s azospermií. Častá je progresivní regrese varlat a hypogonadismus. Genderová identita je obvykle mužská. Diagnóza může být stanovena při zjištění neshody mezi karyotypem a fenotypem nebo později během vyšetřování hypogonadismu či infertility.
b) Ovotestikulární DSD 46,XX
U jedinců s karyotypem 46,XX se v důsledku zvýšené exprese SOX9 či SOX3 nebo defektů genů RSPO1, NR2F2, WT1 či SF1/NR5A1 mohou vyvinout také ovotestes nebo varlata.
c) Zvýšená expozice androgenům – deficit 21-hydroxylázy
Klasická forma deficitu 21-hydroxylázy (21-OHD) vede k mutaci genu CYP21A2, který kóduje enzym 21-hydroxylázu, má incidenci cca 1:15 tisíc živě narozených dětí a je nejčastější příčinou jak kongenitální adrenální hyperplazie, tak androgenizace u dětí 46,XX. Porušená aktivita 21-hydroxylázy znemožňuje syntézu glukokortikoidů a mineralokortikoidů v nadledvinách, a steroidní prekurzory jsou proto odkloněny do dráhy syntézy androgenů. Zvýšená tvorba androgenů in utero způsobuje androgenizaci plodu 46,XX již v prvním trimestru. Při narození jsou obvykle patrné atypické genitálie s různým stupněm zvětšení klitorisu a srůstu labií.
CAVE Na deficit 21-hydroxylázy je proto nutné pomýšlet u každého novorozence s atypickými genitáliemi a oboustranně nehmatnými gonádami.
CAVE Jedinci 46,XY s deficitem 21-hydroxylázy nemají při narození abnormality genitálu, jsou však stejně ohroženi adrenální insuficiencí a krizemi ze ztráty soli. Nadměrná produkce androgenů může u chlapců s deficitem 21-hydroxylázy způsobit předčasnou pubertu nezávislou na gonadotropinech.
Mezi 5. a 21. dnem života se často objevuje adrenokortikální krize, potenciálně život ohrožující stav vyžadující urgentní tekutinovou resuscitaci, intravenózní hydrokortizon a korekci hypoglykemie. Následně je nutné podávat glukokortikoidy ke korekci nedostatku kortizolu a supresi ACTH (k zabránění virilizace, předčasného uzavření růstových štěrbin a vzniku polycystických ovarií). Může být nutná i substituce mineralokortikoidy a doplňování soli.
O event. plastice genitálu by měl rozhodnout sám pacient až k tomu duševně dospěje. Mezi možnosti patří vaginoplastika (při provedení operace v kojeneckém věku je možná nutnost chirurgické revize event dilatace vaginy, popř. v adolescenci nutné provedení pro umožnění odtoku menstruační krve nebo pohlavního styku) a klitoroplastiku. U žen se často rozvíjejí polycystická ovaria a snížená plodnost. Před početím se doporučuje poradenství.
Léčba jiných forem kongenitální adrenální hyperplazie, včetně forem u jedinců 46,XY, zahrnuje substituci mineralokortikoidů a glukokortikoidů u stavů spojených se ztrátami soli, například při defektech StAR, CYP11A1 a HSD3B2; potlačení stimulace ACTH pomocí glukokortikoidů u poruch spojených s hypertenzí, například při defektu CYP11B1; a v případě potřeby odpovídající substituci pohlavních hormonů v adolescenci a dospělosti.
Zvýšená syntéza androgenů se může u kongenitální adrenální hyperplazie vyskytovat také při defektech POR, 11β-hydroxylázy (CYP11B1) a 3β-hydroxysteroiddehydrogenázy typu 2 (HSD3B2) nebo při mutacích genu pro aromatázu (CYP19A1). Zvýšená expozice androgenům in utero může být způsobena také virilizujícími nádory nebo luteomy matky a užíváním androgenních látek.
d) Mayerova–Rokitanského–Küsterův–Hauserův syndromu (MRKH)
Vrozené chybění vaginy, vejcovodů a dělohy se vyskytuje v souvislosti s agenezí nebo hypoplazií Müllerových vývodů jako součást MRKH. Na tuto diagnózu je třeba pomýšlet u jinak fenotypických žen s primární amenoreou. Přidružené nálezy zahrnují abnormality ledvin (ageneze) a abnormality krční páteře.
Dlouhodobé sledování
Jedinci s DSD vyžadují dlouhodobou péči. Ta může zahrnovat hormonální substituci, optimalizaci zdraví kostí, screening dalších přidružených klinických poruch a léčbu infertility či sterility .